发布时间:2026-09-21 人气:5 作者:天之恒
随着国内医疗器械行业快速发展,创新器械申报数量持续增长,医疗器械法规体系不断完善,产品从研发到上市的流程复杂度显著提升。很多医疗器械企业,尤其是初创研发型企业,缺少完整的合规团队、项目经验与试验资源。在此背景下,医疗器械 CRO(Contract Research Organization,合同研究组织)成为行业内重要的第三方专业服务机构。本篇将客观讲解医疗器械 CRO 的定义、核心价值以及服务商可提供的全链条服务。
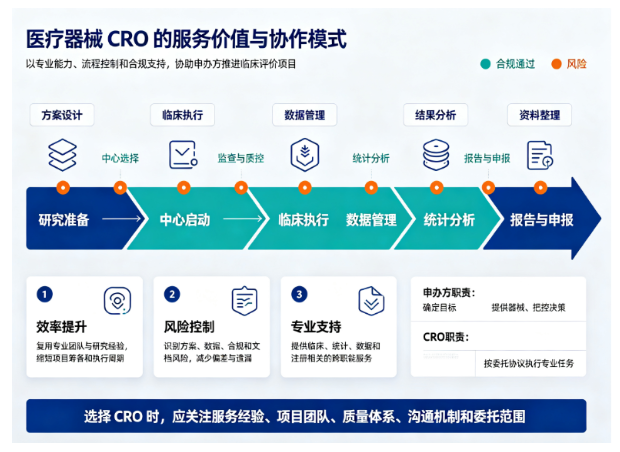
医疗器械 CRO,简单来说,是受医疗器械研发企业委托,依照国家及目标市场法规要求,承接医疗器械产品研发、注册、质量体系、临床试验等相关工作的专业外包服务机构。CRO 不生产医疗器械产品本身,核心价值是输出专业技术能力、项目管理能力与合规经验,帮助企业降低研发注册风险、缩短产品上市周期、减少自建团队的成本投入。
需要区分的是,医疗器械 CRO 和医药 CRO 存在明显差异。医疗器械品类跨度大,从无源耗材、有源设备到植入类高风险器械,对应的法规标准、验证要求、临床试验设计各不相同,对服务商的器械专业知识、标准理解能力要求更高。不同风险等级的器械,所需 CRO 服务深度差异巨大,一类器械流程简单,往往仅需基础资料辅导;三类植入、介入类高风险器械,则需要全流程深度合作。
医疗器械 CRO 服务商的服务覆盖产品从概念设计到上市后持续合规的完整生命周期,主要分为几大板块。
第一,研发阶段技术支持。在产品设计开发早期,CRO 可协助客户开展法规对标,确定产品分类界定,明确产品适用的国家标准、行业标准。同步开展风险评估,按照 YY/T 0316 标准完成风险管理文件编制;协助制定产品技术要求,开展产品性能验证、实验室检测方案策划,对接第三方检测机构,把控检测进度,分析检测不合格项并提供整改方案。同时协助完成设计开发转换,保障产品设计输出满足生产要求。
第二,医疗器械注册相关服务。注册是 CRO 最核心的业务模块之一。服务商可协助撰写全套注册申报资料,包括综述资料、研究资料、风险管理报告、产品技术要求、说明书、标签等文件;按照 NMPA 以及海外目标市场(FDA、CE、HSA 等)法规要求审核资料完整性,完成资料预评估,提前排查申报缺陷。跟进注册受理、审评问询,针对审评中心发补意见进行答疑、资料补充与整改,直至拿到注册证。部分 CRO 还可提供变更注册、延续注册、注册证注销等后续服务。
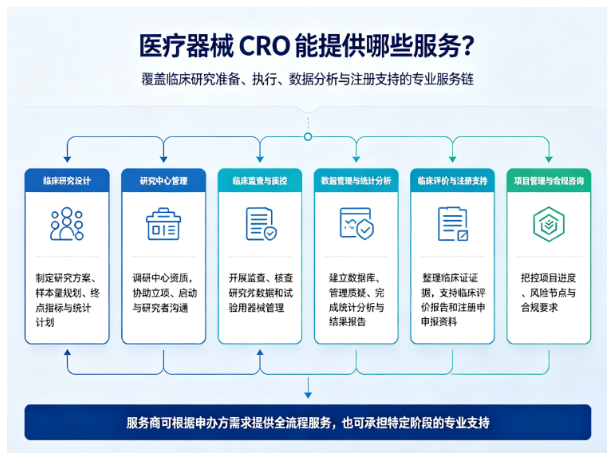
第三,临床试验服务。针对需要开展临床试验的二类、三类医疗器械,CRO 负责临床试验方案设计、伦理申报准备、研究者手册撰写,筛选符合资质的临床试验机构与研究者,组织项目启动、监查、数据管理,完成病例报告表核查,把控试验质量,保证临床试验数据真实、完整、可溯源。同时协助应对临床试验相关核查,保障临床试验符合 GCP 规范。部分低风险产品可协助开展同品种比对、豁免临床试验评估,减少研发投入。
第四,质量管理体系服务。医疗器械上市必须建立符合法规要求的质量体系。CRO 可辅导企业搭建 ISO13485 医疗器械质量管理体系,编制质量手册、程序文件、作业指导书;组织内审、管理评审,协助准备医疗器械生产质量管理规范(GMP)核查,应对药监现场核查,完成体系不符合项整改。产品上市之后,也可提供体系维护、年度内审、客户投诉与不良事件监测辅导。
第五,上市后合规与海外认证服务。国内产品拿到注册证后,CRO 可协助不良事件监测、上市后持续监测、产品更新变更辅导。对于计划出海的器械企业,CRO 可提供目标市场法规解读,开展产品认证策划,如欧盟 CE、美国 FDA、新加坡 HSA、香港 MDACS 等认证咨询,完成海外技术文件编制,对接公告机构,助力产品进入国际市场。
很多企业会存在误区,认为 CRO 可以保证注册一定通过。客观来讲,CRO 是技术服务方,能够依靠专业经验降低合规风险,优化项目进度,但产品能否成功注册,根本取决于产品本身的安全性、有效性,以及企业研发基础。优质 CRO 会提前识别项目风险,如实告知客户项目难点,而不是做出绝对化承诺。
总的来说,医疗器械 CRO 本质是医疗器械产业的专业技术支撑力量。对于大型企业,CRO 可以作为项目补充资源,应对阶段性项目高峰;对于中小创新器械企业,CRO 能够弥补团队法规、试验、注册能力短板,让研发团队专注产品本身技术创新。在监管持续趋严的环境下,选择专业、有对应品类项目经验的 CRO 服务商,是医疗器械产品顺利走向市场的重要一环。
免责声明:本文观点仅供医疗器械行业参考,不作为任何决策依据,医疗器械企业在选择医疗器械CRO时,需结合自身产品注册要求、临床前研究需求、地域布局等因素综合判断。
文章来源:内容 AI 辅助生成,由天之恒运营人员整理。
(责任编辑:晓峰)





 客服1