发布时间:2026-11-18 人气:1 作者:天之恒
很多内地器械厂商计划布局香港市场时,最先卡在MDACS技术文件筹备环节。MDACS属于香港卫生署的自愿表列制度,面向II/III/IV级一般器械、B/C/D级IVD产品,文件不只是简单翻译NMPA或者CE资料,要贴合香港卫生署GN-02、GN-06指南框架,很多企业因为文件结构、标签版本、基本原则核对表不合规,直接拉长审核周期甚至补件驳回。本文结合香港医疗器械科官方文件,梳理全套技术文件清单、和CE/NMPA文件差异,以及高频疑问。
一、MDACS表列必备技术文件清单(结构化)
MDACS由本地负责人LRP通过MDIS医疗器械信息系统线上提交,整套文件分为资质主体文件、产品技术文件、符合性证据、上市后配套文件四大板块。
第一类,主体与体系资质文件。包含制造商授予LRP的正式委任函、LRP香港商业登记证;ISO13485证书或等效质量体系证明,证书范围要覆盖本次申报产品;生产场地资质、生产许可文件,多产地申报需要逐一列明每个生产地址资料。
第二类,产品核心技术资料。产品规格、型号、预期用途、禁忌症、风险分析报告(ISO14971);产品设计开发文档,包含设计输入输出、验证确认报告;软件类器械额外补充软件版本追溯、软件V&V、网络安全资料,遵循TR-007指引。
第三类,符合性与临床证据文件。符合基本原则核对表MD-CCL/MDIVD-CCL,这是MDACS非常核心的文件,不能直接照搬CE的通用安全性能清单,需要对照香港TR-004基本原则逐条填写并签署声明;一般医疗器械准备临床评估报告,IVD产品准备性能评估报告,报告需要签名、标注日期;若走途径二,提交NMPA、CE、FDA等认可辖区的上市批准文件,可简化评估工作量;途径一则需要CAB认证评核证书。
第四类,标签、说明书与上市后文件。香港版本标签、外包装、说明书样稿,必须适配香港本地用语;不良事件、召回、全球禁令汇总清单;产品变更管控文件、上市后监控计划。
需要注意:I类一般器械、A级IVD不属于MDACS强制表列范围,不需要提交这套表列技术文件;但如果是医院采购项目,采购方可能额外要求厂商准备配套技术资料用于核验。
二、MDACS、CE、NMPA技术文件对比选型
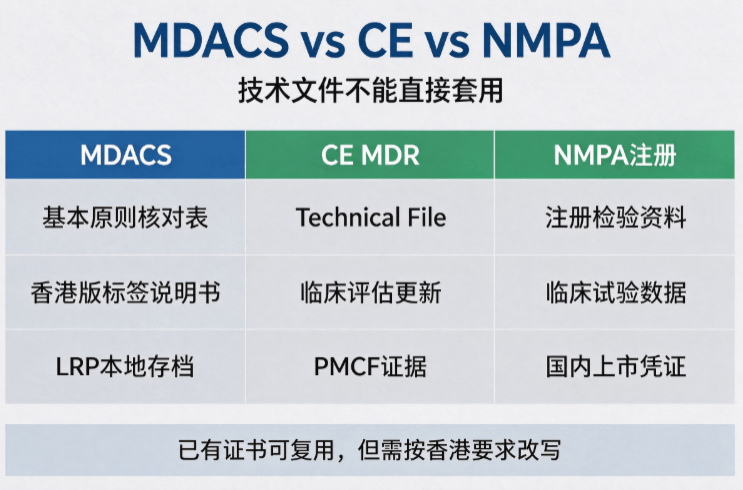
不少厂商会问,已经做好CE或者NMPA技术文档,能不能直接复用做MDACS?三者底层逻辑相通,但审核侧重点、文件模板、本地化要求差异明显,不能直接全套递交。
CE MDR技术文件,以技术文件(Technical File)为主,重点是附录符合性、临床证据、PMCF上市后临床跟踪;MDACS可以采信CE证书作为佐证,但基本原则核对表必须单独按香港模板重做,标签说明书需要单独制作香港版本,增加LRP信息。
NMPA注册资料,侧重国内注册申报、注册检验、临床试验资料;内地厂商走MDACS途径二,NMPA注册证是香港卫生署认可的上市凭证,临床评估可以基于国内临床数据改写,但要调整评估报告的论证逻辑,适配MDACS的证据要求,检验报告也需要确认标准版本是否匹配。
对比选型建议:已经持有CE证书的企业,优先走途径二,复用CE技术文件作为基础,单独补齐MDACS核对表、香港版标签、LRP委任文件,工作量最低;只有NMPA证、无海外认证的企业,同样适合途径二,重点打磨临床评估和基本原则核对表;无任何海外上市证的新产品,选择途径一,找香港认可CAB机构出具评核证书。
成本与周期上:复用已有证书的途径二,文件准备周期更短、费用更低;途径一需要CAB审核,周期更长,适合全新自研产品。
三、FAQ高频问题
Q1:MDACS技术文件全部需要英文吗?
A:香港卫生署接受中文或英文文件,但是说明书、标签建议中英双语;官方表单、核对表优先英文填写,避免翻译歧义,临床评估报告、体系证书附权威翻译件。
Q2:临床评估报告可以直接用CE的临床评估吗?
A:可以作为基础素材,但不能直接递交。需要补充适配香港市场的使用场景,同步更新风险收益结论,并且和MDACS基本原则核对表一一对应,证据链互相呼应。
Q3:软件类医疗器械,技术文件多准备什么?
A:除常规资料外,额外提供软件架构、版本管理追溯表、软件验证确认报告;联网、无线传输设备,必须提交网络安全风险评估和管控文档,符合TR-007软件医疗器械指引。
Q4:文件提交后,卫生署常见补件点是什么?
A:排名靠前的问题:基本原则核对表填写不匹配、标签没有标注LRP信息、临床评估证据不足、ISO13485证书范围不包含申报产品、多型号产品没有做好型号差异分析。
Q5:MDACS表列成功之后,技术文件需要持续更新吗?
A:需要。产品设计变更、新增临床数据、全球召回、不良事件,都要同步更新技术文件,由LRP负责存档,卫生署随时可能要求调取全套技术档案。
MDACS表列不是拿到一张“证书”就结束,整套技术文件是LRP长期存档、接受监管抽查的核心档案。对内地厂商来说,提前理清文件清单、区分两条申报路径,提前做好本地化资料改写,是减少补件、顺利完成表列的关键。如果同时布局澳门、东南亚市场,也可以基于这套梳理好的技术资料,适配其他地区法规,降低多区域合规的重复工作量。
我把香港表列要用的《12 类资料 Check-list》和《LRP 合同避坑 7 条》《香港医疗器械准入完全指南》整理成了一份可直接打印的工具包,需要的加我V「xfeng3d」,发你完整版。
免责声明:本文观点仅供医疗器械行业参考,不作为任何决策依据,医疗器械企业在选择医疗器械CRO时,需结合自身产品注册要求、临床前研究需求、地域布局等因素综合判断。
文章来源:香港卫生署医疗器械科 MDACS 官方文件(GN-02、GN-06、TR-004、TR-007)。由天之恒运营人员整理。




 客服1