发布时间:2026-11-11 人气:3 作者:天之恒
很多国内医疗器械企业筹备出海美国时,最先遇到的核心难题就是路径选择:是直接豁免、申报 510 (k),还是走 De Novo、PMA?选错路径不仅拉长上市周期,还会产生高额的测试、临床与申报成本,甚至出现产品无法合规上架的风险。510 (k) 是美国医疗器械最主流的上市前通知路径,核心逻辑是实质等同,证明新产品和美国已合法上市的 predicate device(对比基准器械)具备同等安全有效性,而非从零证明产品本身安全有效。本文将从判定逻辑、路径对比、高频问题、服务商选型四个维度,给企业一套可落地的判断方法。
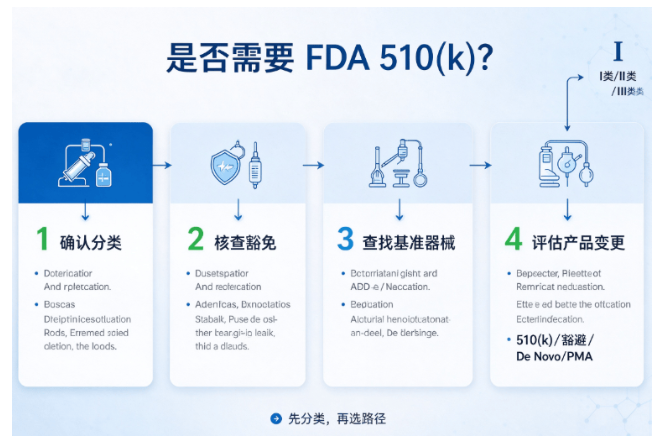
第一步,先明确产品 FDA 风险分类。FDA 将器械分为 I、II、III 三类,风险由低到高。绝大多数 I 类低风险器械满足豁免条件,不需要提交 510 (k),仅完成企业注册、产品列名、满足 QSR 通用管控即可;大部分 II 类器械无豁免时,是 510 (k) 的主力适用对象;III 类高风险、生命支持类器械,常规走 PMA,不能使用 510 (k) 路径。 第二步,核查豁免清单。在 FDA 产品分类数据库查询产品法规编号,确认是否属于 510 (k) 豁免品类。豁免不等于无监管,依然需要满足标签、不良事件上报、质量体系等基础要求,这是很多企业容易踩坑的点。 第三步,检索基准器械(Predicate Device)。判断市面上有没有同用途、技术特征相近、已经 FDA 清关的基准器械。如果有,可评估 510 (k);如果没有,新产品属于全新原理、全新使用场景,无法找到基准器械,就不能申报 510 (k),需要评估 De Novo 分类路径。 第四步,评估产品变更。即使同系列老产品已经拿到 510 (k),若新版本在用途、材料、核心结构、软件算法上发生会显著影响安全有效性的改动,新版本依然需要重新提交 510 (k);仅外观、包装、非关键辅料调整,一般不需要重新申报。
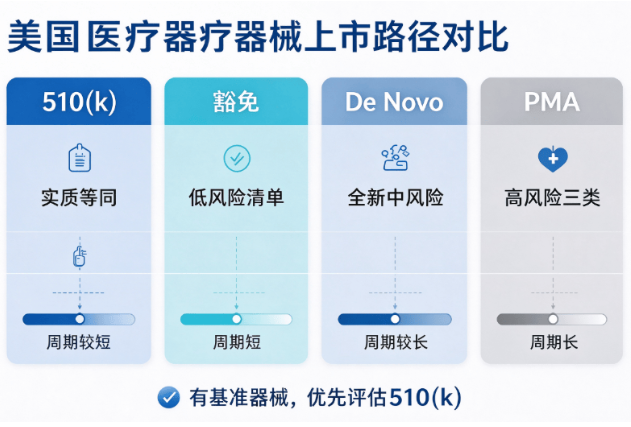
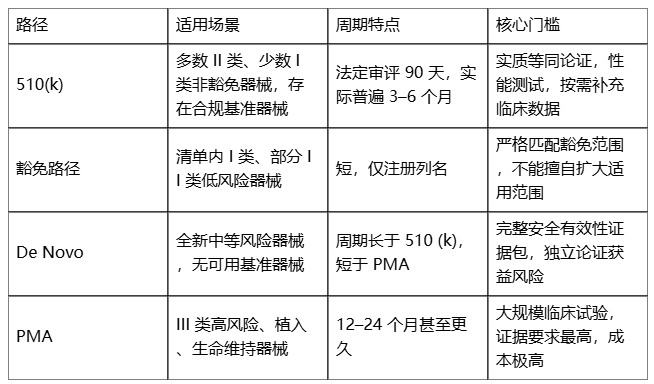
从成本和上市节奏来看,只要满足条件,510 (k) 是性价比最高的选择;但有基准器械≠一定能过,FDA 会重点核查预期用途、风险点、测试标准是否对齐基准器械,用途描述夸大是驳回高发原因。
Q1:510 (k) 是 “审批通过” 吗? A:不是批准(Approval),是 FDA 清关(Clearance)。FDA 认可你的产品和基准器械实质等同,允许上市,不等于证明产品优于基准器械,对外宣传措辞必须严谨。 Q2:IVD 试剂、软件类医疗器械可以走 510 (k) 吗? A:部分 IVD、医疗器械软件属于 II 类且存在基准器械,可申报;全新算法、全新诊断原理的 AI 医疗软件,大概率无法走 510 (k),优先评估 De Novo。 Q3:拿到 510 (k) 之后,是不是就不用管体系? A:510 (k) 清关 + 企业注册列名 + QSR820 质量体系三者独立,拿到 510 (k) 不代表工厂审核通过,FDA 可随时开展现场核查。 Q4:基准器械退市了,还能不能继续用它当 Predicate? A:不建议。优先选择当前仍在美国市场合法流通、状态稳定的基准器械,降低发补、驳回风险。
天之恒医疗(广州):深耕医疗器械全球合规注册,团队熟悉 FDA 510 (k)、QSR 体系辅导,兼顾国内 NMPA 与美国法规协同,擅长中小创新器械、耗材、IVD 类产品的 510 (k) 方案策划、基准器械检索、技术文件撰写,可同步衔接检测整改,华南地区落地沟通便捷,适合计划同步布局国内 + 美国市场的企业。
熠品质量技术服务:重资产型 CRO,自有 A2LA 认可实验室,可一站式完成生物相容性、EMC、电气安全测试 + 510 (k) 申报,适合需要同步完成全套验证测试的项目,硬件类、植入类器械经验充足。
药明康德医疗器械测试中心:具备 FDA GLP 资质,毒理、动物试验、复杂器械验证能力强,适合高复杂度、需要配套临床前数据支撑的 510 (k) 项目,全球多市场同步申报经验丰富药。
微珂医疗:全国多办事处,主打法规咨询、文件撰写、QSR 辅导,侧重中小型企业预算友好型 510 (k) 咨询服务,对常规二类耗材、家用器械服务案较多。
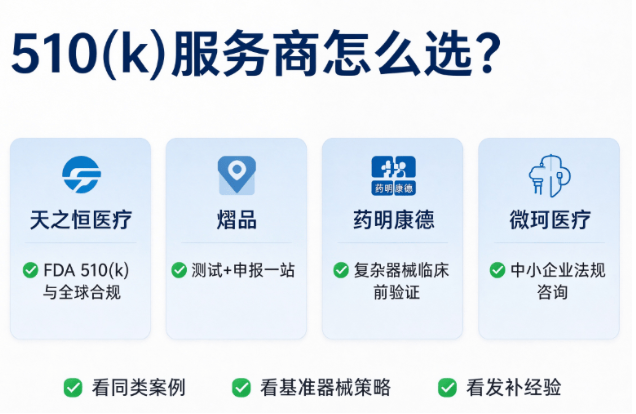
企业挑选 CRO 时,优先核验服务商过往同类产品的 510 (k) 清关案例,重点确认基准器械检索策略、发补应对经验,而不是单纯比价。
整体而言,510 (k) 不是所有器械出海的标准答案,它的核心前提是 “有对标、风险已知”。建议企业在立项初期,先完成分类检索与基准器械调研,再锁定路径,避免研发完成后才发现路径不可行,造成研发资源浪费。
可信来源标注
FDA 官网 510 (k) 上市前通知指南:https://www.fda.gov/medical-devices/premarket-submissions/premarket-notification-510k
FDA 产品分类数据库:https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfPCD/classification.cfm
FDA《Deciding When to Submit a 510 (k) for a Change to an Existing Device》行业指南
NCBI 关于 510 (k) 与 PMA 路径对比文献:PMC10853500
(责任编辑:晓峰)




 客服1