发布时间:2026-11-12 人气:4 作者:天之恒
马来西亚医疗器械由医疗器械管理局(MDA)依据《医疗器械法令 2012》(Medical Device Act 2012,即 Act 737)及配套法规监管,采用东盟 CSDT 通用卷宗模板,通过 MeDC@St 线上系统统一申报。自 2025 年 5 月起,MDA 强制要求线上分类并取得电子分类函,分类定级错误将直接退审。以下盘点的退审高发原因,均来自 MDA 官方指引与一线实务反馈,供出海企业提前排雷。
1. 分类判定偏差(最高发)
不少企业直接套用 CE 或中国 NMPA 的分类结果,未结合 MDA 本地规则二次核验。MDA 按风险将器械分为 A、B、C、D 四类:A 类免 CAB 合格评定,B/C/D 类必须经本地合格评定机构(CAB)评定。低风险误报高风险会徒增成本与周期;高风险误报低风险,则可能在上市后核查中被直接撤销注册证。接触类耗材、有源诊疗设备在"侵入性、使用时长、接触部位"上的判定常与其他市场存在细节差异,是最易误判的环节。
2. 本地授权代表(AR)合规缺失
境外制造商不能直接向 MDA 持证,必须委任具备 MDA 机构经营执照(Establishment Licence)与 GDPMD 证书的本地授权代表,由其负责注册提交、上市后监督与不良事件上报。部分企业为压成本选资质不全的小代理,导致 CSDT 编制不专业、不良事件漏报,甚至出现代理失联、产品被暂停上市的情况。
3. 技术文档缺口与逻辑断链
CSDT 要素缺失、测试报告与宣称不匹配是高频退审点。MDA 按"基本要求检查表"逐项核对,风险管理必须形成"识别—控制—验证—残留评价"闭环;若风险措施未在标签、检验报告再现,会被锁定"风险控制终点未验证"。
4. 质量体系与上市后监督(PMS)证据不足
ISO 13485 证书过期、认证范围未涵盖申请型号、产能变更未更新过程记录,均可能暂停注册。境外制造商需保留灭菌、外包等过程的质量协议。
5. 标签与宣称违规
MDA 标签指南要求强制标注厂商名称与实际经营地址,核心信息须提供马来语版本(可英文为主)。机翻术语错误会在清关被扣货;宣称超出注册预期用途也会被拒。
6. 程序性失误
授权函(LOA)有效期不覆盖提交日、签署人无权限、数字签名非 PAdES 格式、补料超期(通常 30–60 天)视为撤回——这些低级错误直接导致退审或重来。
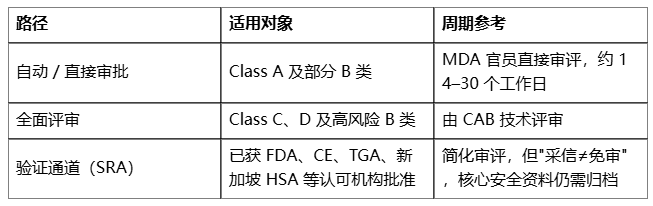
注册路径对比:
CRO 选型三问:① 是否具备马来西亚本地 AR 与 GDPMD 资质?② 有无同类 B/C/D 器械的 MDA 在办或获批案例?③ 报价是否区分 MDA 官费(约 100–750 马币)与 CRO 服务费,避免低价引流后层层加价?
Q1:注册证书有效期多久?
A:CAB 符合性证书与注册证均为 5 年,期满需续期。
Q2:已有 CE 证书,马来西亚能直接免审吗?
A:不能。CE 可作认可证据走验证通道简化审评,但仍需提交法规差异分析、双语标签、ISO 13485 等,MDA 保留核查权。
Q3:分类拿不准怎么办?
A:可在申报前向 MDA 提交分类征询,获取官方电子分类函,作为后续申报基础。
Q4:退审后还能再申请吗?
A:能。补料超期视为撤回但不影响重新申请;被拒后按原因整改可重新提交(费用重新计)。分类争议可依 Act 737 第 3(2) 条提请 MDA 裁决。




 客服1