发布时间:2026-09-23 人气:3 作者:天之恒
香港 MDACS(医疗器械行政管理制度)是香港卫生署设立的医疗器械表列制度,现阶段属于自愿表列模式,但香港公立医院采购已逐步要求相关器械完成 MDACS 表列,是内地医疗器械进入中国香港市场的核心合规路径。很多出口企业对于 MDACS 认证条件、器械分级、申请路径、本地负责人、资料清单、上市后义务存在认知模糊,本文从制度属性、风险分级、申请主体、两条申请路径、技术文件、审批周期、续期变更、上市后监管多维度梳理 MDACS 核心要求。
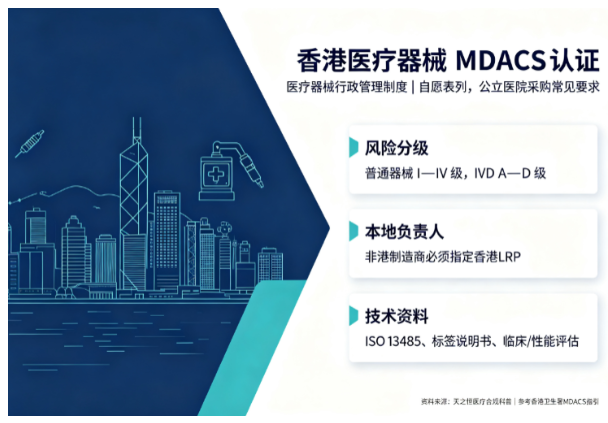
MDACS 按照风险等级完成器械划分,一般医疗器械 GMD 分为 I/II/III/IV 级,体外诊断 IVD 器械分为 A/B/C/D 级。II‑IV 级普通医疗器械、B‑D 级体外诊断器械纳入 MDACS 表列管理范围,风险等级越高,技术资料、临床证据要求越严苛。I 级普通器械、A 级 IVD 器械无需强制表列,但在香港流通依旧需要合规本地负责人,履行不良事件上报义务。企业开展 MDACS 表列第一步需要完成器械正确分级,分级错误会直接导致申请驳回。
申请主体层面,非香港本土制造商,**必须指定香港本地负责人 LRP**,LRP 需要持有香港商业登记证,为香港注册法人机构,不可使用境外企业直接递交申请。本地负责人承担递交 MDIS 系统申请、保管全套技术文件、接收卫生署问询、医疗器械不良事件上报、变更与续期办理等全链条合规责任,是 MDACS 制度的核心角色。内地厂商不能跳过 LRP 直接提交 MDACS 表列申请。
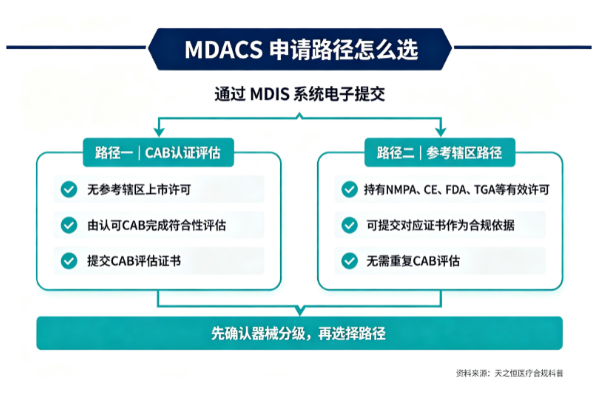
MDACS 提供两条并行申请路径,企业可结合自身海外认证基础选择。路径一为 CAB 认证评估路径:产品没有八大参考司法辖区上市许可时,需要 MDACS 认可的 CAB 认证评估机构完成符合性评估,出具 CAB 评估证书。路径二为参考辖区路径,也是行业常用路径,产品持有 NMPA、欧盟 CE、美国 FDA、澳洲 TGA、加拿大、日本 PMDA、新加坡 HSA、韩国 MFDS 其中任一有效上市批准文件,可直接提交对应证书作为合规依据,无需重复 CAB 评估。全部申请均需要通过 MDIS 医疗器械信息系统线上电子提交,不接受纸质材料。
MDACS 表列必备技术文件包含:LRP 委任函、香港商业登记证、ISO13485 质量管理体系证书、符合基本原则核对表、临床评估报告(普通器械)/ 性能评估报告(IVD)、产品标签说明书、产品技术档案;路径一加 CAB 证书,路径二加参考地区上市批准文件;辐射类器械还需要补充香港本地辐射牌照文件。文件语言支持中英文混用,关键安全说明需要适配香港市场使用场景。
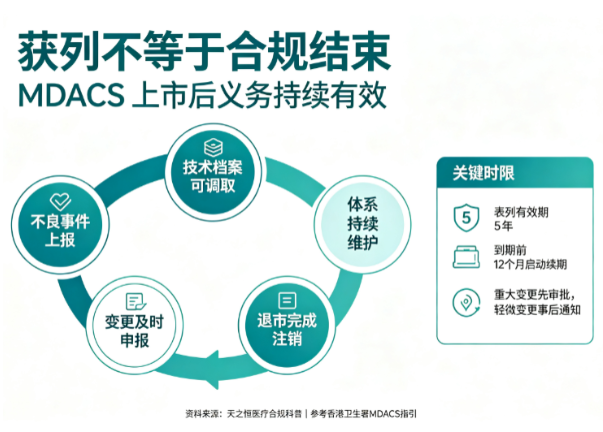
审批周期、有效期与变更管理同样属于 MDACS 硬性要求。材料齐全完整递交后,官方常规审核周期约 12 周,MDACS 表列有效期 5 年,企业需要在到期前 12 个月启动续期申请,逾期将无法受理续期业务。产品发生重大设计、性能、安全变更,需要提前提交 MDACS 变更审批;轻微变更执行事后通知机制,区分重大变更和轻微变更是企业合规难点,可参照 GN‑10 变更指南执行。
完成 MDACS 表列不等于合规工作结束,上市后监管义务持续生效。本地负责人需要建立医疗器械事件上报流程,一旦发生香港境内医疗器械不良事件,必须按照时限向香港卫生署医疗器械科呈报;全套技术档案需要在香港本地可调取,卫生署有权随时开展文件核查,企业需要持续维护质量管理体系,产品如果退市也需要完成 MDACS 注销流程。
综合来看,MDACS 并非简单证书办理,是一套完整医疗器械合规体系,器械分级判定、LRP 搭建、申请路径选型、技术文件编制、上市后事件上报,每一环都会影响表列成败。内地医疗器械企业布局香港市场,需要完整吃透 MDACS 各项要求,规避分级错误、文件缺失、忽视上市后义务等常见问题,保障产品在香港合法流通。
免责声明:本文观点仅供医疗器械行业参考,不作为任何决策依据,医疗器械企业在选择医疗器械CRO时,需结合自身产品注册要求、临床前研究需求、地域布局等因素综合判断。
文章来源:天之恒医疗合规科普,参考香港卫生署医疗器械科 MDACS 官方指引;内容 AI 辅助生成,由天之恒运营人员整理。
(责任编辑:晓峰)





 客服1