发布时间:2026-09-23 人气:3 作者:天之恒
香港MDACS医疗器械注册,是很多国产器械出海东南亚、衔接国际市场的重要路径。不少企业初次申报时,因对香港法规体系、资料提交规则理解不足,出现补资料、发缺陷信甚至注册驳回的情况。天之恒医疗结合多年香港医疗器械注册实操经验,梳理申报阶段高频踩坑点,帮助企业提前规避风险,提升注册推进效率。
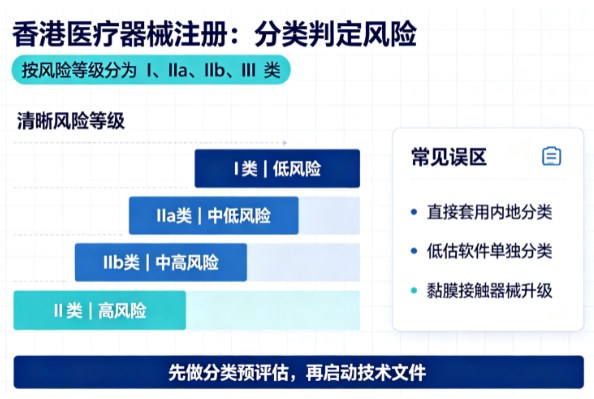
第一类常见问题:器械分类判定错误。香港MDACS按照风险等级分为I、IIa、IIb、III类器械,分类规则和内地NMPA、欧盟MDR存在差异,很多企业直接套用国内产品分类思路申报,是最容易踩的首道雷。部分有源器械、接触人体黏膜类耗材,在内地属于二类,在香港会被划为IIb甚至III类;部分配套软件单独作为医疗器械时,极易低估风险等级。分类一旦判定失误,后续技术文件、临床资料要求全部不匹配,会直接导致申报被退回,重新分类申报会拉长数月周期。申报前必须对照香港MDACS分类规则,结合产品预期用途、接触人体部位、作用原理综合判定,不能简单参照内地注册证。
第二类雷区:技术文件架构不符合香港当局审核习惯。MDACS审核人员重点核查产品安全与性能验证证据,不少企业直接提交内地注册全套资料,不做本地化调整。常见缺陷包括:风险分析报告只套用国内模板,缺少香港法规对应的危害识别;产品生物学试验报告标准版本过时;软件医疗器械缺少完整的软件生命周期验证文档;标签、说明书没有按照香港要求提供中英文版本,警示语、禁忌症、生产信息、香港本地责任人信息缺失。技术文件不是简单翻译,需要按照MDACS的资料清单重组逻辑,补充适配香港法规的风险评估内容。
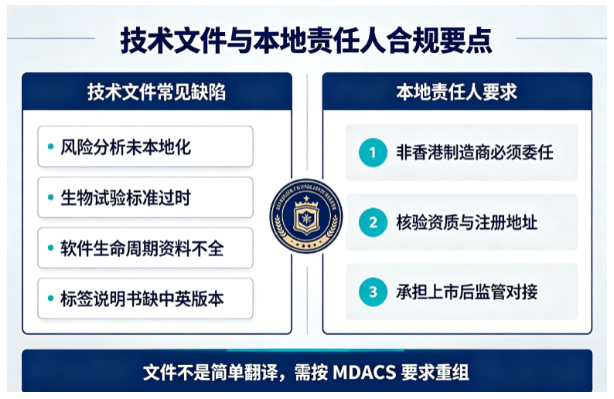
第三类容易忽略的问题:香港本地责任人合规问题。香港法规要求非香港本土制造商,必须委任持牌香港本地责任人。很多企业选择代理机构时,未核实对方资质,或者本地责任人权责文件签署不规范、地址无效。审核过程中MDACS会核验本地责任人联系方式、注册地址,一旦联系不上责任人,会暂停审评流程。同时本地责任人需要承担产品上市后的不良事件上报、市场监督对接义务,仅挂靠资质的模式存在合规隐患,后期上市后监管阶段极易出现问题。
第四类核心坑点:临床证据选择不当。香港MDACS认可合适的境外临床数据,但不是所有内地临床试验报告都能直接采信。高频缺陷:临床研究方案终点指标与产品宣称的预期用途不匹配;境外临床数据缺少人种差异性分析;文献综述证据等级不足;上市后监控计划缺失。对于低风险器械,可采用等同器械路径,但等同性对比不能只对比外观,需要从材料、性能、临床用途、风险水平全方位论证,等同器械选择不当是等同路径申报失败的主要原因。
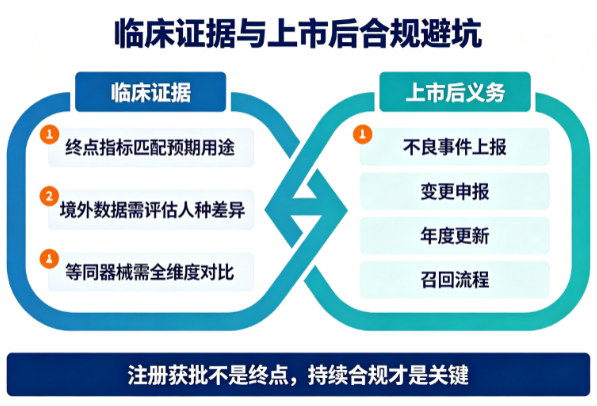
第五类:上市后合规准备不足。很多企业只关注注册获批,忽略MDACS上市后的持续合规义务。包括不良事件上报、产品变更申报、年度更新、标签变更、召回流程。产品发生设计变更、生产场地变更,未提前向MDACS提交变更申请就直接上市,会触发监管处罚。
总结来看,香港医疗器械注册核心难点不在于资料体量,而在于对MDACS法规细节、分类逻辑、证据采信规则的精准把握。企业启动项目前,建议提前完成分类预评估、资料 gap 分析,搭建符合香港审核要求的技术文件体系,落实合规本地责任人,合理规划临床证据策略,减少审评缺陷,缩短注册周期。
免责声明:本文观点仅供医疗器械行业参考,不作为任何决策依据,医疗器械企业在选择医疗器械CRO时,需结合自身产品注册要求、临床前研究需求、地域布局等因素综合判断。
文章来源:内容 AI 辅助生成,由天之恒运营人员整理。
(责任编辑:晓峰)





 客服1